
FDA改进医疗器械召回的6种方式
过去五年中,多起备受瞩目的医疗器械召回事件发生后,立法者和患者呼吁对美国食品药品监督管理局的医疗器械召回监管进行审查。美国政府问责局在1月表示,将对 该机构的医疗器械召回监管 展开调查,这距离该监督机构上一次 调查 发现FDA经常未能开展与召回相关的检查,也未能记录召回终止的原因,已过去十余年。
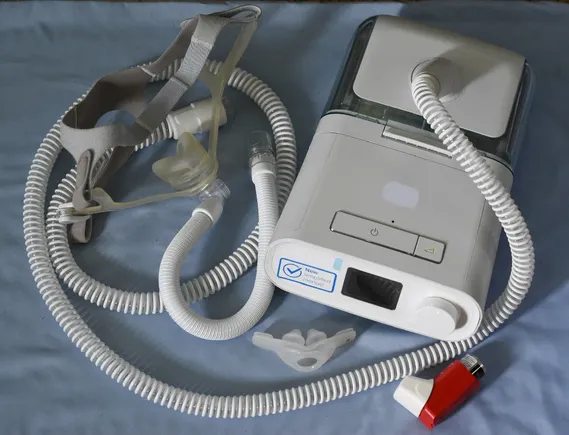
近期医疗器械的安全问题再次引起立法者的关注。飞利浦仍在 处理一项涉及 超过1500万台睡眠呼吸暂停机和呼吸机的召回事件,原因是隔音泡沫降解带来的健康风险,该公司最近还 停止了这些设备在美国的销售 。脉搏血氧仪 读数不准 的问题也受到关注,一些机构顾问呼吁召回有缺陷的产品。
MedTech Dive采访了产品和患者安全专家,探讨FDA可以做出哪些改变来改进召回流程。以下是六项建议:
1. 改进不良事件的追踪
不良事件报告对于FDA的召回监管至关重要。 制造商必须 向FDA提交可能导致健康风险的严重伤害、死亡或设备故障报告。医院、门诊手术中心和疗养院也必须提交疑似与医疗器械相关的死亡报告。
这一过程存在两个问题:制造商可能会延迟向FDA提交报告,而在某些可能进行特定程序的医生办公室,并不要求报告设备问题,前FDA分析师马德里斯·基纳德表示,她开发了一款名为Device Events的软件来追踪不良事件和召回情况。
在飞利浦当前召回呼吸设备之前,FDA的一次检查发现,该公司持有数千份关于其睡眠呼吸暂停机和呼吸机问题的报告。 制造商必须 需在30天内提交这些报告,若对公众造成伤害的风险“重大”,则需在最快5天内提交,但 飞利浦迟了数年 才提交多份报告,据Propublica的一篇文章报道。
“他们发现了大量未提交给FDA的投诉,然后当然,在检查之后这些投诉就蜂拥而至,”基纳德说。“对于(持续气道正压呼吸机),它引起了广泛关注,所以报告纷至沓来。其他设备也会出现这种情况,然后我们等待却看不到报告提交。”
拜耳的Essure装置于2019年退出美国市场,也有数千起投诉 未及时向FDA报告 ,据国际调查记者联盟报道。
基纳德表示,一个解决方案可能是增设联络职位,如果某个场所在检查中未达到质量标准,就指派专人负责在检查方与FDA之间进行沟通,确保问题得到解决。
“否则,他们只能等待,两三年后再去检查一次,看到的还是同样的问题,”她补充道。
基纳德还指出,即使问题被认为是用户操作失误造成的,仍然需要向FDA报告。也许说明书需要更新,或者设备本身存在问题。例如,在 FDA于2019年指出 与外科吻合器相关的不良事件数量不断增加后,美敦力 召回了数百万个缺少销钉的吻合器 。
基纳德表示,医生办公室也应被计入需要向FDA提交医疗器械报告的用户设施范围。乳房假体通常是在医生办公室而非医院中取出,因此设备问题的报告可能不会发送给监管机构。基纳德指出,即使医生向植入物登记处报告了信息,大多数登记处也不会定期向FDA报告。
FDA发言人克里斯蒂娜·维格明克在电子邮件中写道,医疗器械报告用于监测设备性能、发现潜在安全问题,并有助于产品的获益-风险评估。
她确认,虽然FDA通常要求制造商在30天内提交报告,但在某些情况下,该机构 可能会批准豁免 或变更。
“FDA将调查可能违反适用法律的行为,并酌情采取行动,”维格明克写道。
2. 要求电子化召回通知
在召回启动时,制造商通常会通过隔夜快递向医院寄送通知,尽管FDA已发布指南鼓励使用 电子通信。 仅依赖纸质通知可能会拖慢流程,因为邮件需要经过医院内部转递,且制造商还需等待医院寄回的书面确认,Notisphere公司首席执行官吉列尔莫·拉马斯表示。该公司专门开发管理医疗召回事件的软件。
拉马斯称,从召回发布到医院召回协调员通过纸质文件得知此事,大约需要两周时间。随后,医院必须将召回信息手动输入内部数据库。如果设备公司未能收到足够的医院确认回执,这一流程可能会反复进行。
“召回已经进行了六个月,却几乎无法了解是否所有人都知晓这次召回?是否每家医院都已将相关产品下架并停止使用?”拉马斯说。
尽管FDA已有相关指南,许多制造商仍在使用纸质通信。
“这里存在一些脱节,”拉马斯说。“曾有供应商直截了当地告诉我,‘不行,FDA不允许电子方式,必须用纸质。’这与事实相去甚远。”
拉马斯认为,FDA本可以在教育制造商并鼓励他们采用更高效流程方面发挥更积极的作用,但这一机会被错过了。
“如果你是一家跨州医疗系统的召回协调员,想想你现在面临的任务。你手上有23页印着序列号的纸质文件,而你要通知五个州的医院人员去进行检查。”

吉列尔莫·拉马斯
Notisphere首席执行官
另一个挑战是,这些通知中的关键信息,如受影响的批次或召回设备的分发日期,都是以非结构化数据的形式发送的。
“想象一下……一家医院收到一份纸质警报,上面显示23页的序列号,”拉马斯说。“这种情况每天都在发生。所以,如果你是一家跨州医疗系统的召回协调员,想想你现在面临的任务。你手上有23页印着序列号的纸质文件,而你要通知五个州的医院人员去进行检查。”
一个医院供应链行业组织发布了一份 2021年的报告 ,该报告发现,医疗服务提供者每次召回平均花费16至104小时。根据美国医疗资源与物资管理协会(AHRMM)的报告,一家供应商表示,他们在一年内处理了42起一级召回,花费超过2万美元。
在最坏的情况下,医生根本收不到召回信息,或者受影响的设备未被隔离。
“我们会看到设备在召回发生后仍被植入,”基纳德说。
伊利诺伊州民主党参议员理查德·德宾要求政府问责局进行审查,他 提出了一项法案 去年提出的一项法案将要求制造商发送电子召回通知,并要求FDA维护一个公开的电子召回通知数据库。
“我不明白为什么这些信息不能直接来自FDA,”拉马斯说。
3. 改进UDI的使用
唯一设备标识,即分配给医疗器械的带有特定代码的标签,可以在召回事件中使产品更易于追踪。FDA于2013年发布了建立UDI系统的最终规则,制造商现在按要求将UDI纳入标签中。但医院和支付方采用该系统的速度较慢,使其“实际上毫无用处”,哈佛医学院学生、发表在《Health Affairs》上的一篇呼吁加强 问责制 的论文的第一作者库沙尔·卡达基亚表示。
“我们已经让这个问题成为器械特有的问题,因为我们确实追踪药物。我们有国家药物代码。我们已经这样做了几十年,”卡达基亚说。“在我看来,没有理由让一个对我的临床实践和患者护理同样重要的产品被以某种方式抹去。”

UDI信息仍未包含在许多召回通知中,且数据通常是非结构化格式。根据《Health Affairs》上的论文,2018年至2022年间,仅有四分之一的I类召回通知包含UDI信息。
在召回事件中,这意味着医院工作人员必须手动检查货架上是否有被召回的批次,而不是在电子库存中定位受影响的设备。为了让UDI在医院中更好地发挥作用,AHRMM建议确保在召回通知中追踪UDI,同时也要在医疗系统的电子健康记录和企业资源规划软件中进行追踪。供应商还表示,如果以纸质或PDF通知等基于文本的格式传达UDI信息,其“益处微乎其微”。
对患者而言,UDI对于了解自己接受的设备或植入物是否被召回至关重要。例如,当Allergan 召回部分纹理乳房植入物 因其存在引发一种淋巴瘤的风险时,许多人直到更换或取出植入物时才意识到自己体内有被召回的植入物,乳房植入物安全联盟主席兼创始人Maria Gmitro说道。
“采用像UDI这样的系统非常重要,因为这些设备曾以不同的名称流通,”Gmitro说。“作为患者,即使我看到FDA召回了Allergan Biocell,但我用的不是Allergan,而是McGhan。他们没有意识到这些名称其实已经改变了。”
医生也可能不是传达召回信息的人,因为他们可能不知道召回事件,或者信息在患者地址变更的过程中被遗漏了,Gmitro说。
卡达基亚表示,一种解决方案可能是在索赔表格上追踪UDI,从而在实践中增加追踪它们的激励。标准组织X12在2022年的一次更新中将UDI添加到了医疗保险索赔表格中,但负责向卫生与公众服务部提供建议的国家生命与健康统计委员会 拒绝了多项更新 至这些表格。
4. 更快、更透明的召回
制造商启动召回后,FDA可能需要数周或数月才能发布通知。延迟的原因之一是FDA正在努力对召回进行分类,以确定问题的严重性或波及范围,将最高风险事件标记为I级。
“当需要六到八周甚至三个月才能发布I级召回,即使是通过自愿程序,那么显然有些环节运作不畅,”公共利益组织PIRG消费者监督办公室负责人特蕾莎·默里表示。“必须有一种方式让这一过程尽快完成,因为,再说一次,这关系到人们的生命安全。”
维格明克表示,FDA在完成召回分类后以及随后终止召回后,会更新其医疗器械召回数据库。公司在启动器械的纠正或移除时,必须向该机构提交书面报告。FDA在分类召回之前,会审查公司解决问题的策略,评估产品带来的健康危害,并确定问题是否违反法规或条例。
“当需要六到八周甚至三个月才能发布一级召回,即便是通过自愿程序,那显然说明有些环节出了问题。”
特蕾莎·默里
PIRG消费者监督机构
安全组织ECRI的系统安全执行总监香农·达维拉表示,通知本身的语言面向的是供应商,可能非常技术化。
达维拉说:“当这些召回通知发给患者和供应商时,有时存在很多模糊之处。不清楚下一步该怎么做,该找谁跟进和联系。”
达维拉建议,家用设备应提供清晰的说明,告知患者如何注册设备,以便在发生召回时收到通知,同时供应商也应传达注册的重要性。
召回的持续时间也在延长。政府问责局2011年的检查发现,一级召回从开始到结束的平均时间约为17个月。
一组研究人员最近对 2018年至2022年间发布的一级召回 进行了更深入的研究。他们发现,从召回启动到结束的中位时间为24个月,其中有10起召回持续了三年以上。
卡达基亚说:“有一件事让我们的团队印象深刻,那就是解决一次召回所需的时间——从2011年政府问责局在报告中记录的情况到我们团队去年分析的数据——已经显著增加。”
FDA的维格明克表示,该机构密切监控仍在进行中的召回,并要求企业定期提交状态报告。
很难确定是什么导致了时间延长,因为关于流程步骤的数据并未公开。FDA 认为召回已终止的原因也未公开——这一点在 GAO 报告中得到了强调。
“这也引出了一个问题:我们是否应该制定更清晰、可公开问责的指标?”Kadakia 说道。
5. 加强上市前审查
大多数医疗器械通过 FDA 的 510(k) 途径上市,制造商很少需要进行上市前临床测试,因为他们只需证明设备与已上市产品(称为 predicate device,即参照设备)实质等同即可。《Health Affairs》论文的作者指出,大多数 I 类召回影响的设备都是通过 510(k) 途径获批的。
“避免召回的最佳方式是有更好的上市前标准,”消费者权益倡导组织 Public Citizen 的高级健康研究员 Michael Abrams 表示。
他将这种情况描述为“纸牌屋”,因为参照设备使得获批设备可能基于数十年前的技术。这意味着召回可能产生更广泛的影响,因为如果一家公司召回了基于某个参照设备的设备,可能会牵连到其他基于同一产品获批的设备。
Abrams 引用了脉搏血氧仪对肤色较深患者给出误导性偏高血氧读数的报告作为问题示例。他表示,大多数脉搏血氧仪是通过 FDA 510(k) 途径获批的。一个 咨询小组最近建议 新型脉搏血氧仪需要提供临床数据,试验需涵盖更多不同肤色的参与者。
““我们认为FDA应该更加积极地审查哪些设备在这方面存在缺陷,并予以召回,”艾布拉姆斯表示。
指南草案 该机构于2023年9月发布的指南草案可能有助于解决部分问题。在文件中,FDA建议企业选择那些已通过成熟方法获批、符合安全和性能标准、且不存在设计或使用相关安全问题的对比器械。该机构还描述了在哪些情况下可能需要临床数据来证明与对比器械的实质性等同。
6. FDA应行使召回权力
FDA有权强制要求医疗器械召回,但绝大多数召回都是自愿进行的。
“他们有能力强制执行和推动,但他们似乎并没有这样做,”Notisphere公司的拉马斯表示,并补充说该机构可能采取更为中立的立场,因为它希望被视为与制造商和医疗系统保持合作关系。
Device Events公司的金纳德表示,大多数召回被称为自愿召回的一个原因是为了保护该机构免于承担责任。
“在传达召回信息时,措辞必须强硬,否则人们不会采取行动,”她说。“如果他们认为这是自愿的,制造商就会借此说,‘我们这样做只是出于谨慎。’”
维格明克表示,大多数召回被视为自愿行为,但如果制造商未能执行召回,FDA有权采取行动,尤其是在有合理可能性导致严重不良健康后果或死亡的情况下。
“然而,在实践中,FDA很少需要强制要求医疗器械召回,”维格明克写道。她补充道,“在问题完全解决之前,自愿召回仍然是在美国移除或纠正医疗器械、其标签或营销的最快速、最有效的方式。”
“当你传达召回信息时,语气必须强硬,否则人们不会采取行动。”
马德里斯·基纳德
Device Events首席执行官
艾布拉姆斯和卡达基亚呼吁FDA获得更多资源以快速处理召回。卡达基亚提议在下一份医疗器械用户费用协议中纳入召回绩效目标,该协议规定了FDA可以向制造商收取多少费用。
艾布拉姆斯呼吁国会提供更直接的资金支持,而非依赖向行业收取的费用。他表示,当问题出现时,FDA应能与制造商和供应商合作,找出有缺陷的设备,并将其召回或撤出市场。
“这确实需要资源,”艾布拉姆斯说。“而且需要FDA有权这样做,而不必担心制造商的报复,因为制造商通过用户费用支付了其运营预算的很大一部分。”